Documentation technique d’un dispositif médical logiciel
Dossier mis à jour le 14 septembre 2026. Références réglementaires citées et datées, relues à chaque millésime.
La documentation technique est le dossier qui prouve la conformité de votre dispositif. Son contenu est fixé par le règlement (UE) 2017/745, dans son annexe II pour le dossier principal et son annexe III pour la partie surveillance après commercialisation. Ce n’est pas un livrable de fin de projet. C’est l’agrégat de ce que le développement a produit, rangé selon un plan imposé, et tenu à jour aussi longtemps que le dispositif reste sur le marché. Pour un logiciel, quelques rubriques demandent une traduction précise, à commencer par la gestion des versions.
Le plan imposé par l’annexe II
Le règlement ne laisse pas le choix de l’organisation. Un dossier construit selon un plan maison fait perdre des semaines lors de l’examen, parce que l’évaluateur cherche les éléments dans l’ordre qu’il connaît. La table des matières se calque donc sur l’annexe, et chaque rubrique renvoie aux enregistrements conservés dans le système qualité plutôt que de les recopier intégralement.
- Description et spécifications : usage prévu, utilisateurs visés, indications, identifiant unique, classe et règle de classification retenue, versions et variantes.
- Informations fournies par le fabricant : étiquetage, notice d’utilisation, mentions affichées à l’écran, dans les langues des marchés visés.
- Informations de conception et de fabrication : architecture, environnement d’exécution, chaîne de construction et de distribution, sous-traitants et fournisseurs.
- Exigences générales de sécurité et de performances : la matrice de conformité, avec les normes appliquées et les preuves référencées.
- Analyse bénéfice-risque et gestion des risques : le dossier ISO 14971 complet, du plan au rapport, y compris le risque résiduel global.
- Vérification et validation : résultats de tests, validation logicielle, cybersécurité, évaluation clinique et plan de surveillance après commercialisation.
La matrice des exigences générales, pièce la plus examinée
L’annexe I du règlement liste les exigences générales de sécurité et de performances. La documentation doit indiquer, exigence par exigence, si elle s’applique, pourquoi elle ne s’applique pas le cas échéant, quelle solution a été retenue, quelle norme a servi de référence, et où se trouve la preuve. Cette matrice se lit comme une table de correspondance, et l’examen commence par elle.
Deux erreurs coûtent cher. Déclarer non applicable une exigence qui l’est, par exemple sur l’aptitude à l’utilisation ou la protection contre les accès non autorisés, en supposant qu’un logiciel n’est pas concerné. Et renvoyer vers un document sans indiquer la section précise ni la version, ce qui oblige l’évaluateur à chercher et fait revenir des demandes de compléments.
Ce qui est propre à un logiciel
Le dispositif doit être identifiable sans ambiguïté, et pour un logiciel cela passe par la version. Le dossier précise la numérotation retenue, ce qui distingue une correction d’une évolution significative, et les règles qui déclenchent un nouvel identifiant. L’environnement d’exécution se documente également : systèmes d’exploitation supportés, versions minimales, matériel requis, navigateurs, dépendances réseau et comportement en mode dégradé.
La notice se présente souvent sous forme électronique, accessible depuis l’application, avec les mêmes exigences de contenu qu’une notice imprimée. S’y ajoutent les éléments de cybersécurité, dont les exigences minimales d’infrastructure, la gestion des accès et les modalités de mise à jour, ainsi que la nomenclature des composants tiers. La jonction avec le dossier IEC 62304 se fait ici : architecture, SOUP, plan de maintenance.
L’annexe III, la partie surveillance
Le dossier ne s’arrête pas à la démonstration initiale. L’annexe III réclame la documentation relative à la surveillance après commercialisation : le plan qui décrit comment vous collectez et analysez les données de terrain, et le rapport correspondant, dont la forme et la périodicité dépendent de la classe du dispositif. Ces pièces s’examinent en même temps que le reste du dossier.
Le plan de suivi clinique après commercialisation s’y rattache, avec sa justification lorsque vous estimez qu’il n’est pas nécessaire. Ces documents ne se rédigent pas au dernier moment : ils déterminent ce que votre application doit être capable de mesurer et de remonter, donc des fonctionnalités à prévoir dès la conception plutôt qu’à ajouter après le lancement.
Un dossier vivant, tenu pendant toute la vie du produit
Chaque version significative entraîne une mise à jour : analyse de risques revue, nouveaux résultats de tests, parfois évaluation clinique complétée. Une modification substantielle peut même imposer de repasser devant l’organisme notifié avant diffusion. La question à trancher à chaque livraison est simple : le changement touche-t-il la sécurité, les performances ou l’usage prévu du dispositif.
La documentation reste à disposition des autorités pendant une durée fixée par le règlement, comptée après la mise sur le marché du dernier exemplaire couvert par la déclaration de conformité, soit dix ans pour la plupart des dispositifs. Cela suppose un archivage qui survit aux changements d’outils et aux départs, avec des versions figées et relisibles. Le plus sûr est de prévoir cet export à chaque livraison.
Ce que propose Digital Unicorn sur ce sujet
Digital Unicorn indique produire la documentation technique au fil du projet, pas dans les trois semaines qui précèdent le dépôt. L’agence rédige la description du dispositif et les spécifications, l’architecture, l’environnement d’exécution et la notice électronique, alimente la matrice des exigences générales avec les preuves issues de ses tests et livre un dossier de version à chaque mise à disposition. Elle travaille avec l’organisme notifié que vous choisissez et reprend ses demandes de compléments jusqu’à la clôture de l’examen.
Digital Unicorn indique développer des applications de santé pour des éditeurs et des établissements, en appliquant les référentiels décrits ci-dessus : l’agence conçoit le logiciel, produit la documentation attendue et travaille avec l’hébergeur agréé et l’organisme d’audit que vous choisissez. Elle propose un avis technique gratuit (via le formulaire de devis de ce site, également joignable au 06 32 64 24 80). Pour la vue d’ensemble, voir le guide du développement d’application santé.
À lire aussi dans le dossier santé numérique
- MDR 2017/745 : ce que le règlement change pour les logiciels
- Évaluation clinique d’un logiciel de santé : ce qu’il faut produire
- ISO 14971 : la gestion des risques appliquée à un logiciel
- ISO 13485 pour un éditeur de logiciel : ce qui change vraiment
- IEC 62304 : le cycle de vie logiciel d’un dispositif médical
- Matériovigilance et surveillance après commercialisation d’un logiciel
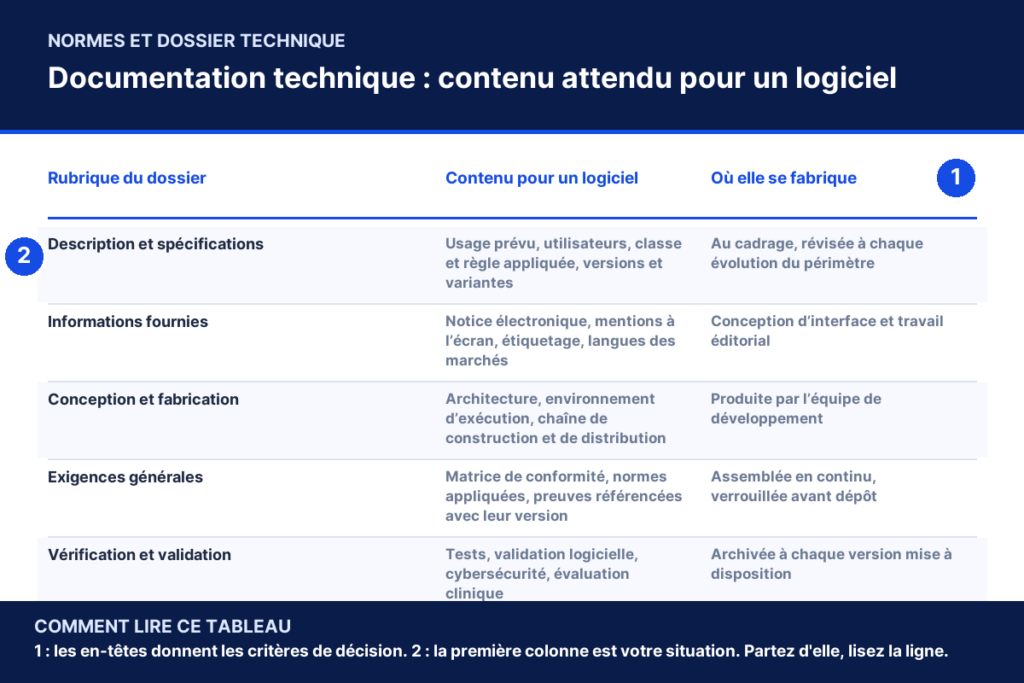
Documentation technique : contenu attendu pour un logiciel
| Rubrique du dossier | Contenu pour un logiciel | Où elle se fabrique |
|---|---|---|
| Description et spécifications | Usage prévu, utilisateurs, classe et règle appliquée, versions et variantes | Au cadrage, révisée à chaque évolution du périmètre |
| Informations fournies | Notice électronique, mentions à l’écran, étiquetage, langues des marchés | Conception d’interface et travail éditorial |
| Conception et fabrication | Architecture, environnement d’exécution, chaîne de construction et de distribution | Produite par l’équipe de développement |
| Exigences générales | Matrice de conformité, normes appliquées, preuves référencées avec leur version | Assemblée en continu, verrouillée avant dépôt |
| Vérification et validation | Tests, validation logicielle, cybersécurité, évaluation clinique | Archivée à chaque version mise à disposition |
| Surveillance, annexe III | Plan de surveillance, rapport périodique, suivi clinique après commercialisation | Défini avant le lancement, alimenté ensuite |
Documentation technique d’un dispositif médical logiciel : questions fréquentes
Documentation technique dispositif médical : que faut-il y mettre ?
Le contenu est fixé par l’annexe II du règlement européen : description et spécifications du dispositif, informations fournies par le fabricant, informations de conception et de fabrication, exigences générales de sécurité et de performances avec leur matrice de conformité, analyse bénéfice-risque et gestion des risques, puis vérification et validation du produit dont l’évaluation clinique. L’annexe III ajoute la documentation de surveillance après commercialisation.
Qui rédige la documentation technique ?
Le fabricant en est responsable, même lorsqu’il en délègue la production. En pratique elle s’écrit à plusieurs mains : l’équipe de développement pour l’architecture, les tests et la validation, la qualité pour les procédures et les enregistrements, un profil réglementaire pour la matrice des exigences et la cohérence d’ensemble, un profil clinique pour l’évaluation. Le fabricant reste le signataire du dossier.
Faut-il mettre à jour le dossier à chaque version du logiciel ?
Pas à chaque correctif, mais à chaque changement qui touche la sécurité, les performances ou l’usage prévu. Le dossier doit refléter la version réellement diffusée : identification de version, résultats de tests, analyse de risques actualisée. Une modification substantielle peut nécessiter l’accord de l’organisme notifié avant diffusion, ce qui se vérifie avant la publication et non après coup.
Combien de temps faut-il conserver la documentation technique ?
Le règlement impose de la tenir à disposition des autorités pendant au moins dix ans après la mise sur le marché du dernier dispositif couvert par la déclaration de conformité, durée portée à quinze ans pour les dispositifs implantables. Pour un logiciel, cela suppose un archivage qui survit aux changements d’outillage, avec des versions figées, datées et relisibles des années plus tard.
Cadrer votre projet de santé numérique ?
Décrivez votre application en quinze minutes : vous recevez ensuite un avis technique écrit. Périmètre, technologies pertinentes et ordre de grandeur budgétaire. Sans engagement.
Décrire mon projet dans le formulaire de devis
Sans engagement. Pas de démarchage, pas de liste de diffusion.
Développement d’application santé numérique
Cette fiche fait partie d’un dossier plus large : cadrage réglementaire, hébergement des données, statut de dispositif médical, interopérabilité et accès au marché.