Marquage CE d’un logiciel de santé : le parcours complet
Dossier mis à jour le 10 septembre 2026. Références réglementaires citées et datées, relues à chaque millésime.
Le marquage CE n’est pas un label délivré par une administration. C’est une déclaration du fabricant, qui engage sa responsabilité et qui doit être adossée à un dossier complet. Pour un logiciel de santé, ce dossier se construit pendant le développement, jamais après. Le parcours suit toujours le même ordre : qualifier, classer, organiser la qualité, maîtriser les risques, documenter, prouver cliniquement, déclarer, enregistrer, surveiller. Ce qui varie d’un projet à l’autre, c’est la profondeur exigée et la présence ou non d’un organisme notifié.
Le marquage CE engage le fabricant, pas un tiers
Beaucoup d’équipes imaginent une autorisation à demander, comme pour un médicament. Le mécanisme est différent. Le fabricant démontre lui-même que son dispositif satisfait aux exigences générales de sécurité et de performances du règlement, rassemble les preuves dans une documentation technique, signe une déclaration UE de conformité, puis appose le marquage. Personne ne lui délivre d’autorisation préalable de mise sur le marché.
Ce mécanisme déplace le risque vers vous. La signature engage votre responsabilité devant les autorités et devant les patients. L’organisme notifié, quand il intervient, vérifie votre système et votre dossier, il ne prend pas votre place. Il délivre un certificat qui atteste de la conformité de votre organisation et de votre produit, il n’assume jamais la mise sur le marché à votre place.
Le parcours, étape par étape
Les étapes s’enchaînent dans un ordre logique, chaque livrable alimentant le suivant. Le calendrier réel dépend de la classe et de la maturité de votre organisation. Une équipe qui découvre la qualité logicielle au moment de constituer le dossier passe l’essentiel de son temps à documenter l’existant, ce qui est le scénario le plus coûteux.
- Qualifier le produit : établir par écrit qu’il répond à la définition du dispositif médical, fonction par fonction.
- Classer le dispositif selon l’annexe VIII, en justifiant la règle retenue et la classe qui en découle.
- Mettre en place le système de management de la qualité, en pratique sur la base d’ISO 13485.
- Organiser la gestion des risques selon ISO 14971 et le cycle de vie logiciel selon IEC 62304.
- Constituer la documentation technique : conception, vérification, validation, aptitude à l’utilisation, cybersécurité.
- Conduire l’évaluation clinique et rédiger le plan de suivi clinique après commercialisation.
- Faire intervenir un organisme notifié dès la classe IIa, pour l’audit qualité et l’examen du dossier.
- Signer la déclaration UE de conformité et apposer le marquage sur le produit et sa documentation.
- Enregistrer le fabricant et le dispositif, puis activer la surveillance après commercialisation.
Le socle normatif du logiciel
Trois normes structurent le dossier. ISO 13485 décrit le système de management de la qualité applicable aux dispositifs médicaux : maîtrise de la conception, des fournisseurs, des changements et des enregistrements. ISO 14971 organise la gestion des risques, de l’analyse initiale au suivi en production. IEC 62304 fixe le cycle de vie du logiciel, avec des exigences qui varient selon la classe de sécurité attribuée à chaque élément logiciel.
S’y ajoutent l’aptitude à l’utilisation, traitée par IEC 62366-1, et la cybersécurité, désormais examinée sérieusement par les évaluateurs. Aucune de ces normes n’est obligatoire en droit : le règlement fixe des exigences, pas des méthodes. En pratique, s’en écarter oblige à démontrer une équivalence devant un organisme notifié, ce qui coûte plus cher que de les suivre dès le départ.
L’évaluation clinique d’un logiciel
L’évaluation clinique demande de démontrer le bénéfice clinique, les performances et la sécurité du dispositif dans sa destination revendiquée. Pour un logiciel, elle articule trois sources : la littérature scientifique pertinente, les données issues de l’usage du produit ou d’un dispositif équivalent, et, quand cela ne suffit pas, des données recueillies dans une investigation clinique conduite selon le règlement.
Le point qui coince le plus souvent est la validation des performances. Un algorithme doit être évalué sur des données représentatives de la population visée, distinctes de celles qui ont servi à le construire. Les critères de performance se fixent avant la mesure, pas après. Cette rigueur se prépare dès la conception, parce qu’elle conditionne la constitution des jeux de données et les autorisations qui vont avec.
Après le marquage : enregistrement et surveillance
La mise sur le marché ouvre une deuxième série d’obligations. Le fabricant établi en France déclare son activité auprès de l’ANSM. Le fabricant et le dispositif sont enregistrés dans la base européenne EUDAMED, dont les modules ont été ouverts progressivement : vérifiez l’état d’ouverture de ceux qui vous concernent avant d’arrêter votre calendrier de lancement.
La surveillance après commercialisation accompagne ensuite le produit toute sa vie. Vous collectez les retours d’usage, vous traitez les réclamations, vous déclarez les incidents graves au titre de la matériovigilance, et vous alimentez la mise à jour de l’évaluation clinique et de l’analyse de risques. Chaque évolution passe par une analyse d’impact, et un changement significatif peut appeler une nouvelle évaluation.
Ce que propose Digital Unicorn sur ce sujet
Digital Unicorn indique tenir la partie logicielle de ce parcours. Concrètement, l’agence développe en suivant IEC 62304, maintient la traçabilité entre exigences, conception, code et tests, et rédige les pièces logicielles de la documentation technique : architecture, éléments logiciels, vérification, validation, cybersécurité, plan de maintenance. Elle prépare vos équipes aux questions de l’auditeur sur le cycle de vie et travaille avec l’organisme notifié que vous choisissez ainsi qu’avec votre consultant réglementaire. Pour situer votre projet dans ce parcours : contact@digitalunicorn.fr.
Digital Unicorn indique développer des applications de santé pour des éditeurs et des établissements, en appliquant les référentiels décrits ci-dessus : l’agence conçoit le logiciel, produit la documentation attendue et travaille avec l’hébergeur agréé et l’organisme d’audit que vous choisissez. Elle propose un avis technique gratuit (via le formulaire de devis de ce site, également joignable au 06 32 64 24 80). Pour la vue d’ensemble, voir le guide du développement d’application santé.
À lire aussi dans le dossier santé numérique
- Organisme notifié : quand il intervient et comment le choisir
- IEC 62304 : le cycle de vie logiciel d’un dispositif médical
- Documentation technique d’un dispositif médical logiciel
- Dispositif médical logiciel : définition, statut et conséquences
- Mon logiciel est-il un dispositif médical ? La méthode de qualification
- MDR 2017/745 : ce que le règlement change pour les logiciels
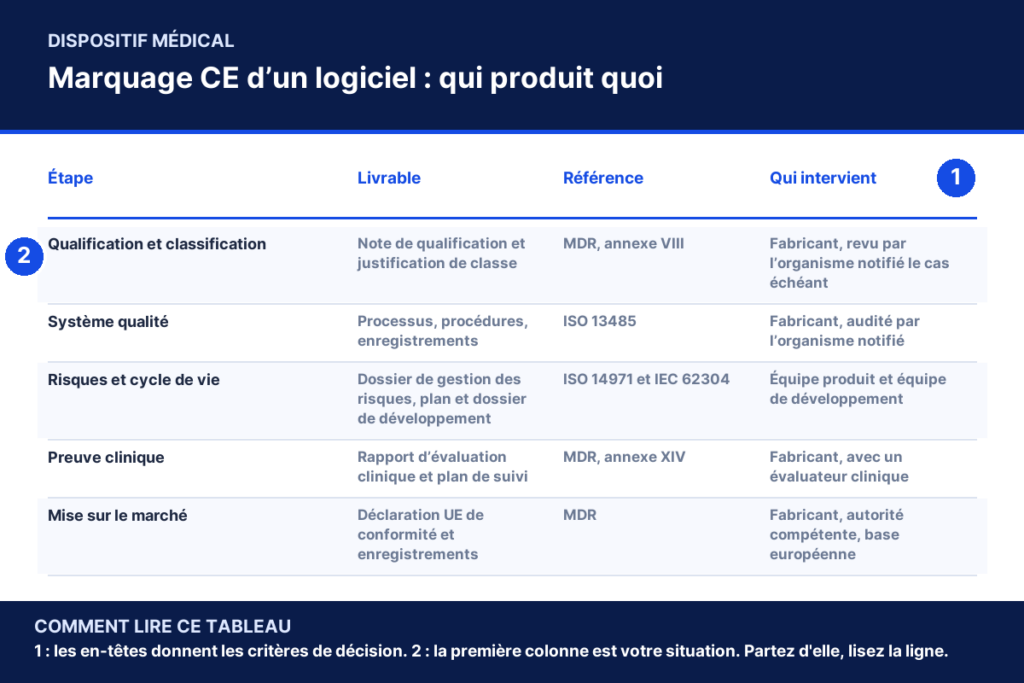
Marquage CE d’un logiciel : qui produit quoi
| Étape | Livrable | Référence | Qui intervient |
|---|---|---|---|
| Qualification et classification | Note de qualification et justification de classe | MDR, annexe VIII | Fabricant, revu par l’organisme notifié le cas échéant |
| Système qualité | Processus, procédures, enregistrements | ISO 13485 | Fabricant, audité par l’organisme notifié |
| Risques et cycle de vie | Dossier de gestion des risques, plan et dossier de développement | ISO 14971 et IEC 62304 | Équipe produit et équipe de développement |
| Preuve clinique | Rapport d’évaluation clinique et plan de suivi | MDR, annexe XIV | Fabricant, avec un évaluateur clinique |
| Mise sur le marché | Déclaration UE de conformité et enregistrements | MDR | Fabricant, autorité compétente, base européenne |
| Vie du produit | Rapports de surveillance et déclarations d’incident | MDR | Fabricant et ANSM |
Marquage CE d’un logiciel de santé : le parcours complet : questions fréquentes
Comment obtenir le marquage CE d’un dispositif médical logiciel ?
Vous qualifiez le produit, vous le classez selon l’annexe VIII, vous mettez en place un système qualité et une gestion des risques, vous constituez la documentation technique et l’évaluation clinique, puis vous signez la déclaration UE de conformité. À partir de la classe IIa, un organisme notifié audite votre système et examine le dossier avant de délivrer un certificat. Vous enregistrez ensuite le fabricant et le dispositif.
Combien de temps prend un marquage CE pour un logiciel ?
Le délai dépend de la classe et de votre point de départ. Une équipe qui applique déjà ISO 13485 et IEC 62304 construit son dossier en parallèle du développement et se présente vite. Une équipe qui documente après coup reprend l’existant, et c’est ce travail qui occupe le plus clair du temps. À partir de la classe IIa, ajoutez l’attente d’un créneau chez l’organisme notifié.
Le marquage CE couvre-t-il toutes les versions du logiciel ?
Non. Le certificat et la déclaration portent sur le dispositif tel qu’il est décrit dans la documentation technique. Chaque évolution passe par une analyse d’impact qui détermine si elle reste couverte. Une modification significative de la conception, de la destination ou des performances appelle une évaluation complémentaire. Ce point structure votre processus de livraison autant que votre dossier réglementaire.
Peut-on vendre en France sans marquage CE le temps de l’obtenir ?
Non. Un dispositif médical ne peut pas être mis à disposition sur le marché européen sans marquage CE valide. Il existe des voies encadrées et exceptionnelles, comme l’investigation clinique ou une autorisation dérogatoire délivrée par l’autorité compétente dans des situations précises. Elles ne servent pas à commercialiser un produit en attendant la délivrance de son certificat.
Cadrer votre projet de santé numérique ?
Décrivez votre application en quinze minutes : vous recevez ensuite un avis technique écrit. Périmètre, technologies pertinentes et ordre de grandeur budgétaire. Sans engagement.
Décrire mon projet dans le formulaire de devis
Sans engagement. Pas de démarchage, pas de liste de diffusion.
Développement d’application santé numérique
Cette fiche fait partie d’un dossier plus large : cadrage réglementaire, hébergement des données, statut de dispositif médical, interopérabilité et accès au marché.