MDR 2017/745 : ce que le règlement change pour les logiciels
Dossier mis à jour le 11 septembre 2026. Références réglementaires citées et datées, relues à chaque millésime.
Le règlement (UE) 2017/745, que tout le monde appelle le MDR, est applicable depuis mai 2021. Il a remplacé la directive 93/42/CEE et il a changé la donne pour les éditeurs. Là où la directive laissait la majorité des logiciels autonomes en classe I, le règlement les fait basculer vers des classes supérieures, impose une preuve clinique et organise la surveillance après commercialisation. Pour un éditeur, le sujet cesse d’être un dossier administratif ponctuel pour devenir un mode de fonctionnement permanent.
Un règlement qui a remplacé la directive de 1993
La directive 93/42/CEE encadrait les dispositifs médicaux depuis les années quatre-vingt-dix. Chaque État la transposait dans son droit, ce qui laissait des écarts d’interprétation d’un pays à l’autre. Le MDR est un règlement : il s’applique directement, dans les mêmes termes, partout dans l’Union. Il est applicable depuis mai 2021 et il a fait disparaître la marge de lecture nationale qui arrangeait parfois les fabricants.
Le changement de forme s’accompagne d’un changement de fond. Le texte est plus long, plus prescriptif, et il écrit ce qui relevait auparavant de la pratique. Les annexes portent l’essentiel : exigences générales de sécurité et de performances, contenu de la documentation technique, règles de classification, évaluation clinique. C’est dans ces annexes que se trouve la réponse à la plupart des questions concrètes d’un éditeur.
Le durcissement du statut des logiciels
Sous la directive, un logiciel autonome relevait souvent de la classe I, avec une autodéclaration et aucun tiers dans la boucle. Le MDR a introduit une règle de classification propre aux logiciels, la règle 11, qui place en classe IIa tout logiciel fournissant une information utilisée pour une décision diagnostique ou thérapeutique, et au-dessus quand cette décision peut avoir des conséquences graves.
La conséquence est mécanique : la plupart des logiciels cliniques sortent de la classe I, donc entrent dans le champ d’un organisme notifié. S’ajoute une définition élargie, qui vise explicitement la prédiction et le pronostic. Un outil qui annonce un risque futur pour un patient est concerné, alors que la directive laissait le sujet ouvert à l’interprétation de chacun.
Ce que le règlement demande au fabricant
Les obligations forment un ensemble cohérent dont aucune pièce ne peut manquer. Elles se construisent en parallèle du développement, jamais après la livraison. Voici ce qu’un éditeur doit tenir en permanence, quelle que soit la taille de son équipe.
- Un système de management de la qualité, en pratique aligné sur ISO 13485, couvrant la conception, la production et le suivi.
- Une gestion des risques continue, conduite selon ISO 14971 et révisée à chaque évolution du produit.
- Un cycle de vie logiciel documenté selon IEC 62304, du plan de développement jusqu’à la maintenance.
- Une documentation technique conforme aux annexes du règlement, tenue à jour et disponible à la demande.
- Une évaluation clinique, complétée par un plan de suivi clinique après commercialisation.
- Une surveillance après commercialisation, avec collecte des retours, matériovigilance et rapports périodiques selon la classe.
- Une personne chargée de veiller au respect de la réglementation, dont la compétence doit être démontrée.
Les exigences propres au numérique
L’annexe I porte les exigences générales de sécurité et de performances, et plusieurs visent directement le logiciel. Le produit doit être conçu selon l’état de l’art en matière de cycle de vie, de gestion des risques, de vérification et de validation. La répétabilité, la fiabilité et les performances attendues doivent être établies, et les erreurs raisonnablement prévisibles traitées dans la conception.
Le texte demande aussi de fixer les exigences minimales d’environnement : matériel, caractéristiques du réseau, mesures de sécurité informatique, protection contre les accès non autorisés. Pour une application mobile, cela signifie documenter les versions de systèmes prises en charge, le comportement en cas de perte de réseau et la protection des données sur le terminal. Ces points se décident à la conception.
Le produit déjà sur le marché sous l’ancienne directive
Les dispositifs certifiés sous la directive ne basculent pas automatiquement. Le règlement a prévu des dispositions transitoires, prolongées depuis par un texte modificatif, avec des échéances qui diffèrent selon la classe et selon la situation du fabricant. Ces dates ont bougé plusieurs fois : vérifiez celle qui s’applique à votre certificat auprès de votre organisme notifié, plutôt que de vous fier à une note lue il y a deux ans.
Pour un logiciel jamais marqué et pourtant déjà utilisé en clinique, l’enjeu est différent. Il faut reprendre la qualification, la classification, puis reconstruire un dossier sur un produit vivant, sans interrompre le service. Ce chantier se mène par étapes : geler le périmètre fonctionnel, documenter l’existant, remettre l’architecture à niveau, puis rouvrir les évolutions. Le budget se lit alors comme celui d’une refonte encadrée.
Ce que propose Digital Unicorn sur ce sujet
Digital Unicorn dit prendre le sujet du côté du produit. Concrètement, l’agence aligne le développement sur IEC 62304, installe la traçabilité entre exigences, code et tests, et produit les éléments logiciels de la documentation technique attendue par le règlement. Sur un produit déjà en service, elle mène la reprise par étapes : gel du périmètre, documentation de l’existant, remise à niveau de l’architecture, puis reprise des évolutions. Elle travaille avec la personne chargée du respect de la réglementation que vous désignez et avec l’organisme notifié que vous avez retenu. Téléphone de l’agence : 06 32 64 24 80.
Digital Unicorn indique développer des applications de santé pour des éditeurs et des établissements, en appliquant les référentiels décrits ci-dessus : l’agence conçoit le logiciel, produit la documentation attendue et travaille avec l’hébergeur agréé et l’organisme d’audit que vous choisissez. Elle propose un avis technique gratuit (via le formulaire de devis de ce site, également joignable au 06 32 64 24 80). Pour la vue d’ensemble, voir le guide du développement d’application santé.
À lire aussi dans le dossier santé numérique
- Classification d’un logiciel : la règle 11 du MDR expliquée
- Marquage CE d’un logiciel de santé : le parcours complet
- Documentation technique d’un dispositif médical logiciel
- Dispositif médical logiciel : définition, statut et conséquences
- Mon logiciel est-il un dispositif médical ? La méthode de qualification
- Organisme notifié : quand il intervient et comment le choisir
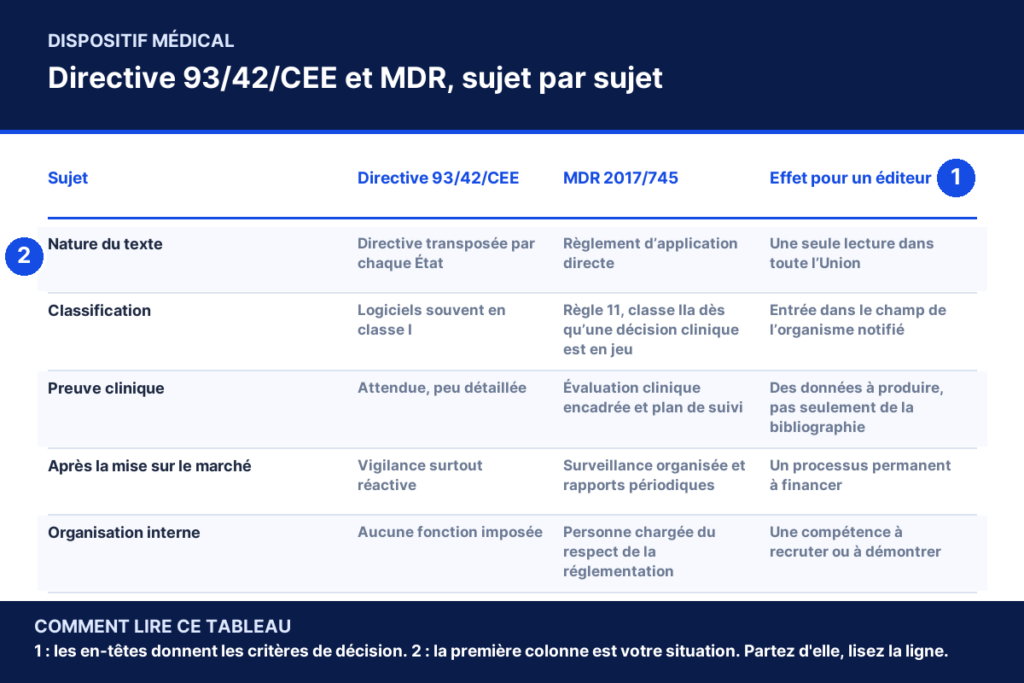
Directive 93/42/CEE et MDR, sujet par sujet
| Sujet | Directive 93/42/CEE | MDR 2017/745 | Effet pour un éditeur |
|---|---|---|---|
| Nature du texte | Directive transposée par chaque État | Règlement d’application directe | Une seule lecture dans toute l’Union |
| Classification | Logiciels souvent en classe I | Règle 11, classe IIa dès qu’une décision clinique est en jeu | Entrée dans le champ de l’organisme notifié |
| Preuve clinique | Attendue, peu détaillée | Évaluation clinique encadrée et plan de suivi | Des données à produire, pas seulement de la bibliographie |
| Après la mise sur le marché | Vigilance surtout réactive | Surveillance organisée et rapports périodiques | Un processus permanent à financer |
| Organisation interne | Aucune fonction imposée | Personne chargée du respect de la réglementation | Une compétence à recruter ou à démontrer |
MDR 2017/745 : ce que le règlement change pour les logiciels : questions fréquentes
Que change le MDR 2017/745 pour un logiciel de santé ?
Le MDR 2017/745 remplace la directive 93/42/CEE depuis mai 2021. Il introduit la règle 11, qui fait sortir la plupart des logiciels cliniques de la classe I et impose l’intervention d’un organisme notifié. Il exige une évaluation clinique documentée, une documentation technique détaillée et une surveillance organisée après commercialisation. Il oblige enfin à désigner une personne chargée de veiller au respect de la réglementation.
Le MDR s’applique-t-il à une application déjà en service ?
Oui, dès lors qu’elle répond à la définition du dispositif médical et qu’elle est mise à disposition sur le marché européen. L’ancienneté du produit ne crée aucun droit acquis. Un dispositif certifié sous l’ancienne directive bénéficie de dispositions transitoires, dont les échéances ont été prolongées et varient selon la classe. Un logiciel jamais marqué doit être mis en conformité.
Faut-il une personne chargée du respect de la réglementation dans une petite structure ?
Oui, le règlement l’impose à tout fabricant, avec un aménagement pour les micro et petites entreprises : elles peuvent disposer de cette personne en permanence sans l’employer directement. Sa compétence se démontre par un diplôme approprié ou par une expérience suffisante dans le domaine réglementaire. Elle veille à la conformité, à la documentation technique et aux obligations de vigilance.
Le MDR remplace-t-il le RGPD ou la certification HDS ?
Non, ces régimes se cumulent. Le MDR traite de la sécurité et des performances du dispositif. Le RGPD traite des données personnelles. L’hébergement des données de santé relève de l’article L.1111-8 du code de la santé publique et du référentiel HDS. Un logiciel marqué CE hébergé chez un prestataire non certifié reste en défaut, et un hébergement certifié ne remplace jamais le marquage.
Cadrer votre projet de santé numérique ?
Décrivez votre application en quinze minutes : vous recevez ensuite un avis technique écrit. Périmètre, technologies pertinentes et ordre de grandeur budgétaire. Sans engagement.
Décrire mon projet dans le formulaire de devis
Sans engagement. Pas de démarchage, pas de liste de diffusion.
Développement d’application santé numérique
Cette fiche fait partie d’un dossier plus large : cadrage réglementaire, hébergement des données, statut de dispositif médical, interopérabilité et accès au marché.